PMP22相关性周围神经病的临床及遗传学特点
2021-10-13朱啸巍栾兴华
朱啸巍 钟 平△ 栾兴华
1)安徽医科大学附属宿州医院,宿州 安徽234000 2)上海交通大学附属第六人民医院,上海200233
周围髓鞘蛋白22基因(peripheral myelin protein-22,PMP22)位于染色体17p11.2,长度为40 kb,由人类保守的6个外显子组成,编码周围髓鞘蛋白22(PMP22)。PMP22蛋白主要在Schwann细胞表达,且只在周围神经系统中出现[1]。PMP22基因热点突变集中在CMT1A-REP序列,由17p11.2近端和远端的2个24 kb序列组成,该区多以重复或缺失突变为主。
PMP22相关性周围神经病是一组以PMP22基因突变导致的遗传性周围神经病,主要有3种致病突变类型,包括PMP22重复突变、缺失突变及点突变。不同突变类型可导致不同疾病表型(图1),包括PMP22重复突变所致的1A型腓骨肌萎缩症(Charcot-Marie-Tooth type-1A,CMT1A,OMIM#118220),PMP22缺失突变所致遗传性压迫易感性神经病(hereditary neuropathy with liability to pressure palsies,HNPP,OMIM#162500),PMP22基因点突变相关的神经病组成,分为CMT1A或CMT1E(OMIM#118300)和PMP22突变所致的其他周围神经病,如Dejerine-Sottas综合征(Dejerine-Sottas syndrome,DSS,OMIM#145900)和Roussy-Levy综 合 征(Roussy-Levy syndrome,RLS,OMIM#180800)[2]。本文就PMP22基因3种突变类型所导致不同表型的发病机制、临床特点、电生理学、神经病理等研究进展做一综述。
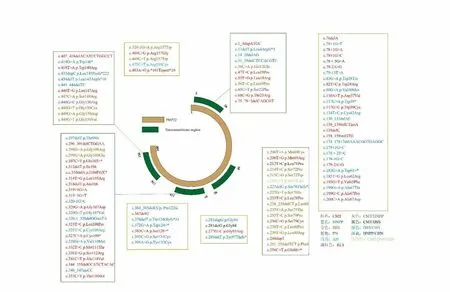
图1 PMP22结构示意图及突变分布Figure 1 Structure diagram and mutation distribution of PMP22
1 腓骨肌萎缩症1A型(CMT1A)
腓骨肌萎缩症(CMT)是一组临床表型类似的遗传异质性疾病,由CHARCOT和MARIE于1886年首次报道,50%以上的CMT病例是CMT1A,由PMP22基因重复突变所致[3]。CMT1A是一种常染色体显性疾病,通常是由17p11.2上1.5 Mb区域不均等交叉的非等位基因同源重组所致,其主要临床特点是对称性、缓慢进行性周围神经脱髓鞘为主伴轴索变性,导致肢体远端肌肉无力、萎缩以及感觉减退。新发突变(de novo)的CMT1A患者往往症状轻,父系起源的比率高于母系,父系起源的CMT1A几乎都是非姐妹染色单体重排,而母系起源的CMT1A则是姐妹染色单体重排[4]。……