基于第一性原理的层状ZnO结构和化学键研究
2019-12-13苏亚拉
苏亚拉
摘 要:第一性原理系统的研究了层状ZnO的结构和化学键的特性。计算的结果表明层状ZnO既存在共价键又有离子键特性与其他人的结论相一致。
关键词:层状ZnO;几何结构;化学键
中图分类号:TB 文献标识码:A doi:10.19311/j.cnki.1672-3198.2019.34.089
0 引言
早在2010年,Pueyo等人就利用Zn4O4为前驱体成功地合成了层状六角结构的ZnO相。室温下,它的带隙能为~3.5eV,比纤锌矿ZnO略大。通过结构分析表明,这种层状ZnO的a-b面上Zn-O键长1.79,小于纤锌矿(B4)ZnO中Zn-O键长1.94。这种层状ZnO表现出与纤锌矿ZnO相近的光学带隙,有可能成为一种新型的光电子材料。Rakshit和Mahadevan首次通过第一性原理计算讨论了这种层状ZnO的稳定性。Molepo and Joubert预测这种层状ZnO可以通过纤锌矿ZnO高压相变获得,相变压力24.6GPa,但尚需进一步的实验验证。2015年,Wang等人利用超软赝势计算了这种层状ZnO的电子结构和光学性质。然而,对于层状ZnO物理特性的研究仍然没有深入的探讨,尤其是它的化学键。本文基于第一性原理密度泛函理论研究层状ZnO的化学键属性。
1 计算方法
基于密度泛函理论,计算采用模守恒赝势交换关联相互作用采用广义梯度近似(GGA)泛函。Zn和O的电子构型分别为3d104s2和2s22p4。能量优化采用 BFGS算法,平面波的截断能为900eV。B4相和层状Bk相ZnO的全布里渊区k点求和为7×7×4。测试结果表明进一步增加平面波的截断能和k点数目几乎对计算结果没有影响。
2 结果与讨论
2.1 结构与参数
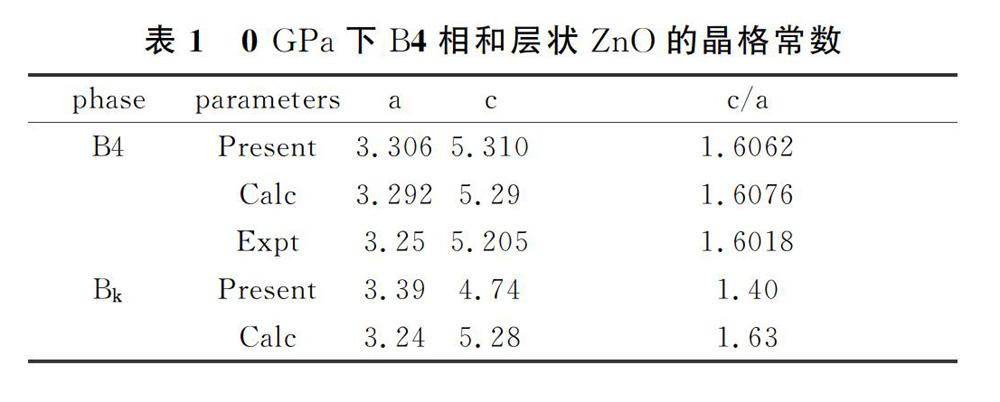
为了评价计算结果的可靠性,我们首先几何优化了0GPa下B4相和层状ZnO的晶格常数(a,c,c/a)并与实验结果和他人的理论结果进行了比较,如表1所示。从表中可以看出,B4相和层状ZnO的计算结果与实验结果和他人的计算结果基本一致,基本参数a、c、c/a的计算误差小于2%,说明我们采用的计算方法和参数设置是可靠的。……