乙异羟肟酸与U、Np、Pu配合物的结构和热力学性质的密度泛函理论研究
2016-12-30吕洪彬晏太红郑卫芳
吕洪彬,左 臣,晏太红,郑卫芳
中国原子能科学研究院 放射化学研究所,北京 102413
乙异羟肟酸与U、Np、Pu配合物的结构和热力学性质的密度泛函理论研究
吕洪彬,左 臣,晏太红,郑卫芳
中国原子能科学研究院 放射化学研究所,北京 102413
采用密度泛函理论(DFT),在B3LYP/RECP/6-31G(d,p)水平对U(Ⅵ)、U(Ⅳ)、Np(Ⅳ)、Pu(Ⅳ)与乙异羟肟酸(AHA)摩尔比为1∶1和1∶2配合物的结构和热力学参数进行了研究。结构计算发现,M-O键键长随原子序数增加而减短,对配合物进行自然轨道分析(NBO)发现, M和AHA的摩尔比为1∶1的配合物中M-O键是明显的离子键,共价成分很少,在1∶2配合物中M-O键共价成分增加。对配位反应的热力学参数进行计算发现,金属离子与AHA配合物的稳定性依次为Pu(Ⅳ)>Np(Ⅳ)>U(Ⅳ)>U(Ⅵ),理论计算结果与实验测量得到的稳定常数顺序一致。
乙异羟肟酸;密度泛函理论;铀;镎;钚
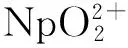
本工作拟对U(Ⅵ)、U(Ⅳ)、Np(Ⅳ)、Pu(Ⅳ)与乙异羟肟酸(AHA)1∶1和1∶2(摩尔比,下同)配合物的结构和热力学参数进行研究。
1 计算方法和基组
所有的计算均采用密度泛函理论(DFT),利用Gaussian 09软件包[9]进行计算。选取B3LYP杂化泛函进行不考虑自旋-轨道耦合的标量相对论计算。对钚原子的计算考虑相对论效应,对内层电子采用相对论有效核势(RECP),在进行结构优化和自由能计算时,采取德国斯图加特大学相对论赝势基组,这个基组包含60个中心电子的赝势。对C、H、O、N等原子采取6-31G(d, p)全电子基组[10]。有研究结果表明,采用B3LYP/RECP/6-31G(d, p)的理论计算方法对锕系元素及其与有机配体形成的配合物进行计算得到的结果是可信的[11]。所有的结构优化均在气相环境中采用B3LYP/RECP/6-31G(d, p)理论计算方法进行。在优化……
